
Zahteve 21 CFR Part 11: vodnik za slovenska podjetja
Zahteve 21 CFR Part 11: vodnik za slovenska podjetja
21 CFR Part 11 je predpis ameriške Agencije za hrano in zdravila (FDA), ki določa, kdaj so elektronski zapisi in elektronski podpisi enako vredni kot papir in lastnoročni podpis. Za slovensko podjetje velja takrat, ko vodi zapise, ki jih zahtevajo predpisi FDA, na primer kot proizvajalec ali pogodbeni partner za ameriški trg, in jih vodi elektronsko. Zahteve se zvedejo na štiri stvari: validiran sistem, nadzorovan dostop, revizijsko sled, ki ničesar ne izbriše, in podpise, ki jih ni mogoče zanikati. Najzanesljiveje jih izpolnite takrat, ko so kontrole vgrajene v sam delovni proces in v povezavo z ERP, ne pa dodane naknadno kot ročni obrazci in tabele.
Novacore-groupVgradite kontrole v delovne proceseNovaCore Group avtomatizira procese z umetno inteligenco, optimizira upravljanje dokumentov ter zagotavlja podporo tudi po uvedbi rešitev.ObiščiteNa kratko
- Kaj ureja: merila, po katerih FDA elektronske zapise in podpise šteje za zaupanja vredne in enakovredne papirnim.
- Za koga velja: za podjetja, ki elektronsko vodijo zapise, zahtevane po predpisih FDA, ali jih FDA predložijo elektronsko. Sam izvoz v ZDA še ne pomeni, da Part 11 velja za vse vaše sisteme.
- Ključne zahteve: validacija, točne kopije in hitra pridobitev zapisov, omejen dostop, časovno označena revizijska sled ter edinstveni elektronski podpisi z imenom, datumom, časom in pomenom.
- Obseg validacije določite z dokumentirano oceno tveganja, ne s preverjanjem vsega v enaki meri.
- Najmanj tveganja prinese uvedba, pri kateri so kontrole del procesa, sistem povezan z obstoječim ERP in MES, podpora pa ostane tudi po zagonu.
Kazalo
- Kaj ureja 21 CFR Part 11
- Ali Part 11 velja za vaše podjetje
- Zahteve za elektronske zapise
- Revizijska sled: kaj mora zabeležiti
- Elektronski podpisi
- Validacija in ocena tveganja
- Part 11, EU GMP Annex 11 in slovenski nadzor
- Kako se lotiti uvedbe skladnega sistema
- Rešitve NovaCore Group za regulirane procese
- Naš pogled: skladnost je posledica dobrega procesa
- Pogosta vprašanja
- Viri
Kaj ureja 21 CFR Part 11
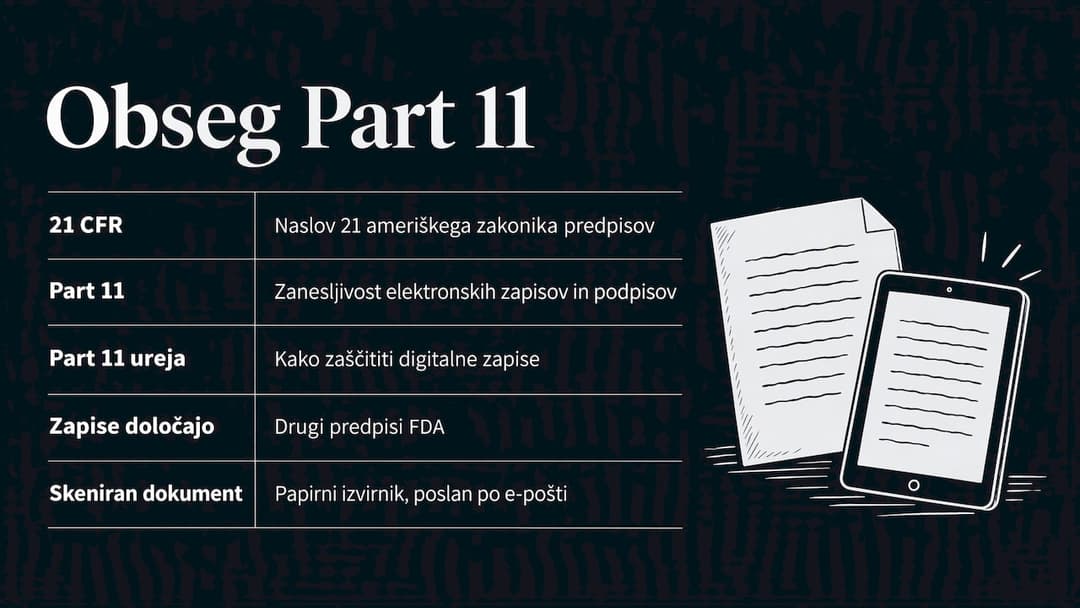
»21 CFR« pomeni naslov 21 ameriškega zveznega zakonika predpisov (Code of Federal Regulations), ki pokriva hrano in zdravila. Del 11 (Part 11) ima en sam namen: ko podjetje zapis, ki bi ga sicer vodilo na papirju, vodi v računalniškem sistemu, mora FDA temu zapisu lahko zaupati.
Uradno besedilo v §11.1 elektronskega zakonika eCFR določa merila, po katerih FDA elektronske zapise, elektronske podpise in ročne podpise na elektronskih zapisih šteje za zaupanja vredne, zanesljive in praviloma enakovredne papirnim zapisom. Predpis velja za elektronske zapise, ki se vodijo po zahtevah predpisov FDA, in za določene elektronske predložitve agenciji. Ne velja za papirne zapise, ki jih zgolj pošljete po elektronski poti, na primer skeniran dokument, poslan po e-pošti, ki ostaja papirni izvirnik.
Za vodstvo podjetja to pomeni preprosto pravilo: Part 11 ne ureja, kaj morate beležiti. To določajo drugi predpisi FDA. Part 11 ureja, kako mora biti zapis zaščiten, ko ga vodite digitalno.
Ali Part 11 velja za vaše podjetje
Predpise, ki določajo, katere zapise morate voditi, FDA imenuje predicate rules, torej izhodiščna pravila. Uradna FDA-jeva smernica o obsegu in uporabi Part 11 poudarja, da Part 11 ni samostojen sprožilec za vsa podjetja. Uporablja se, kadar zaradi zakona ali drugega predpisa FDA vodite zahtevane zapise oziroma jih agenciji predložite v elektronski obliki.
Presoja v praksi poteka v treh vprašanjih:
- Ali prodajate ali proizvajate za trg, ki ga nadzira FDA? Zdravila, medicinski pripomočki, živila, prehranska dopolnila, klinične študije ali sestavine zanje.
- Ali vas kateri predpis FDA zavezuje k vodenju določenih zapisov? Na primer zapisov o proizvodnji serije, kontroli kakovosti, reklamacijah ali podatkov klinične študije.
- Ali te zapise ustvarjate, spreminjate, hranite ali pošiljate v računalniškem sistemu? Če ste na vsa tri vprašanja odgovorili pritrdilno, za te sisteme velja Part 11.
Tipični slovenski primeri so farmacevtski proizvajalci in njihovi dobavitelji, pogodbeni proizvajalci za ameriške naročnike, organizacije, ki vodijo klinične študije, ter živilska podjetja, ki izvažajo v ZDA in morajo za FDA voditi predpisano dokumentacijo. Distribucijsko podjetje, ki zgolj skladišči blago za evropski trg, običajno ni zavezanec, dokler ne prevzame zapisov, ki jih zahteva FDA.
Ko niste prepričani, ali je določen zapis zahtevan po predpisih FDA, odgovor poiščite pri svojem regulatornem strokovnjaku ali pri odgovorni osebi za kakovost, še preden se odločite za obseg projekta. Napačna presoja v eno smer pomeni nepotrebne stroške, v drugo pa ugotovitve ob inšpekciji.
Zahteve za elektronske zapise
Jedro predpisa je §11.10 za zaprte sisteme. Zaprt sistem je tisti, do katerega imajo dostop le osebe, ki jih nadzira podjetje, kar velja za večino proizvodnih in kakovostnih sistemov v tovarni. Predpis zahteva postopke in kontrole, ki zagotavljajo pristnost, celovitost in po potrebi zaupnost zapisov ter preprečujejo, da bi podpisnik svoj podpis zlahka zanikal.
Konkretno to pomeni:
- Validacija sistema: dokazano morate pokazati, da sistem deluje točno, zanesljivo in tako, kot je predvideno, ter da zazna neveljavne ali spremenjene zapise.
- Točne in popolne kopije: zapis mora biti mogoče izvoziti v človeku berljivi in v elektronski obliki, da ga lahko pregleda inšpektor.
- Zaščita in hitra pridobitev: zapisi morajo ostati dostopni in nespremenjeni skozi celotno obdobje hrambe, ne le dokler je sistem nov.
- Omejen dostop: v sistem vstopajo le pooblaščene osebe.
- Operativne kontrole: sistem vsili pravilno zaporedje korakov, na primer da serije ni mogoče sprostiti pred zaključeno kontrolo.
- Avtoritetne kontrole: vsak uporabnik lahko izvaja samo dejanja, za katera je pooblaščen.
- Kontrole naprav: sistem preveri, ali vnos prihaja z veljavnega terminala ali naprave.
- Usposobljenost: ljudje, ki sisteme razvijajo, vzdržujejo ali uporabljajo, imajo ustrezno izobrazbo, usposabljanje in izkušnje.
- Odgovornost podpisnikov: pisna pravila, da so posamezniki odgovorni za dejanja, podpisana z njihovim elektronskim podpisom.
- Nadzor dokumentacije: nadzorovana distribucija, dostop in spremembe sistemske dokumentacije.
Slovensko akademsko delo o informacijskem sistemu po GMP v farmaciji iste zahteve povzema kot nabor, ki ga mora zaprt sistem pokriti v celoti, od človeku berljivega dostopa in hrambe do avtomatskih revizijskih sledi ter nadzora sprememb. Za odprte sisteme, kjer dostop ni pod nadzorom podjetja, predpis dodaja ukrepe, kot sta šifriranje in digitalni podpisi.
Pri tem se izkaže, zakaj ročni procesi težko izpolnijo te zahteve: zapis, ki ga operater najprej napiše na list, nato pa ga nekdo prepiše v preglednico, ima dve mesti za napako in nobene samodejne sledi. Več o tem, kako je videti proizvodni zapis serije v digitalni obliki, preberete v vodniku o elektronskem batch recordu.
Revizijska sled: kaj mora zabeležiti
Revizijska sled (audit trail) je samodejni dnevnik vseh sprememb zapisa. Po §11.10(e) mora biti varna, računalniško ustvarjena in časovno označena ter mora beležiti datum in čas vnosov ter dejanj, ki ustvarijo, spremenijo ali izbrišejo zapis. Sprememba ne sme zakriti prej zabeleženih podatkov, revizijsko sled pa hranite vsaj toliko časa kot sam zapis.
Slovensko gradivo o sistemu kakovosti validacije računalniških sistemov priporoča, da vsaka sled vsebuje identiteto osebe, časovni žig ter staro in novo vrednost, nadzor sprememb pa ohrani kronološko povezavo z izvirnim vnosom.
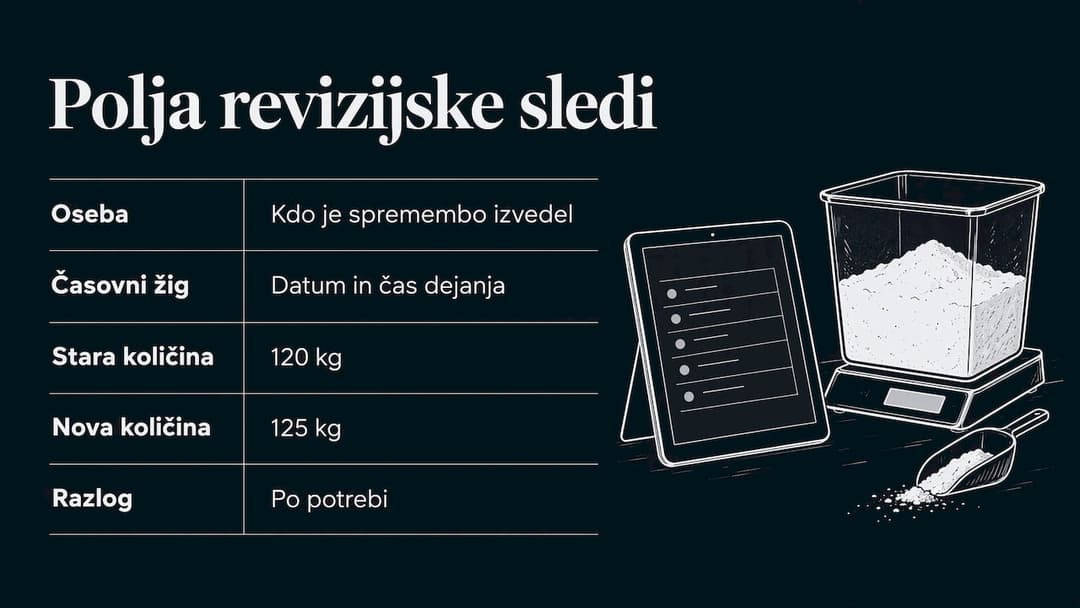
Primer: planer popravi količino surovine v nalogu s 120 kg na 125 kg. Ustrezna revizijska sled pokaže, kdo je spremembo naredil, kdaj točno, da je bila prej vrednost 120 kg in po potrebi razlog. Če sistem shrani le 125 kg, zahteve niste izpolnili, tudi če je vrednost pravilna.
Elektronski podpisi
Elektronski podpis je po Part 11 pravno enakovreden lastnoročnemu le, če izpolnjuje stroge pogoje iz poglavij B in C predpisa:
- Edinstvenost: podpis pripada eni sami osebi in ga ni mogoče ponovno dodeliti nekomu drugemu.
- Preverjena identiteta: podjetje identiteto osebe preveri, preden ji dodeli elektronski podpis.
- Vidna vsebina podpisa: podpisan zapis prikazuje ime podpisnika, datum in čas podpisa ter pomen podpisa, na primer pregled, odobritev ali odgovornost.
- Povezava z zapisom: podpisa ni mogoče izrezati, kopirati ali prenesti na drug zapis z namenom ponarejanja.
- Dve komponenti: nebiometrični podpis uporablja najmanj dve identifikacijski komponenti, običajno uporabniško ime in geslo.
- Kontrole gesel: redno preverjanje in zastaranje gesel, postopki ob izgubi kartice ali žetona ter zaščita pred nepooblaščeno uporabo.
- Potrdilo FDA: podjetje mora FDA pisno potrditi, da elektronske podpise svojih zaposlenih šteje za pravno zavezujoče, enakovredne lastnoročnim.
To so zahteve, ki jih v vsakdanjem delu najpogosteje kršijo deljena gesla. Skupno uporabniško ime »linija1« na terminalu v proizvodnji pomeni, da nobenega podpisa na tem terminalu ni mogoče pripisati osebi.
Validacija in ocena tveganja
Validacija je dokumentiran dokaz, da sistem počne tisto, kar mora, in da to počne vsakič. Za zaprte sisteme, ki ustvarjajo, spreminjajo, vzdržujejo ali prenašajo elektronske zapise, jo zahteva §11.10(a).
FDA v smernici iz septembra 2003 pojasnjuje dvoje. Prvič, pri določenih zahtevah, med njimi validaciji, revizijskih sledeh, hrambi in kopiranju zapisov, izvaja diskrecijo pri izvrševanju (enforcement discretion), kar pomeni, da se osredotoča na tveganja. Drugič, obveznosti iz izhodiščnih pravil ostanejo v celoti veljavne. Obseg validacije zato določite z utemeljeno in dokumentirano oceno tveganja, ki upošteva vpliv sistema na kakovost izdelka, varnost ter točnost, zanesljivost, celovitost, razpoložljivost in pristnost zapisov.
Tipičen življenjski cikel validacije vključuje:
- Zahteve uporabnika (URS): kaj mora sistem omogočati v vašem procesu.
- Oceno tveganja: katere funkcije vplivajo na kakovost in zapise. Metoda, kot je FMEA v proizvodnji, pomaga razvrstiti tveganja po resnosti.
- IQ, OQ, PQ: preverjanje namestitve (IQ), delovanja (OQ) in delovanja v realnem procesu (PQ).
- Validacijsko poročilo: formalna odobritev za uporabo.
- Nadzor sprememb in periodični pregledi: vsaka nadgradnja gre skozi presojo vpliva.
Magistrsko delo v DKUM ta cikel opisuje na primeru slovenske farmacevtske organizacije, z deležniki, odgovornostmi, kategorizacijo sistemov in končnim validacijskim poročilom. Iz njega je razvidno, da validacija ni enkraten dogodek, temveč stanje, ki ga vzdržujete ves čas uporabe sistema.
Part 11, EU GMP Annex 11 in slovenski nadzor
Slovenska podjetja, ki delujejo tudi na evropskem trgu, poleg Part 11 upoštevajo evropske smernice dobre proizvodne prakse (GMP), predvsem prilogo 11 (Annex 11) o računalniških sistemih. SIQ v programu usposabljanja obe ureditvi obravnava skupaj, z istimi temami: oceno tveganja, življenjskim ciklom, IQ/OQ/PQ, nadzorom sprememb, periodičnimi pregledi in revizijskimi sledmi.
| Vidik | FDA 21 CFR Part 11 | EU GMP Annex 11 |
|---|---|---|
| Pravna narava | Zvezni predpis ZDA | Smernica EU GMP |
| Kdaj velja | Zapisi, zahtevani po predpisih FDA | Računalniški sistemi v GMP okolju |
| Kdo nadzira v Sloveniji | Inšpektorji FDA ob inšpekciji za ameriški trg | JAZMP |
| Revizijska sled | Obvezna, časovno označena | Na podlagi ocene tveganja |
| Elektronski podpis | Podrobne zahteve in potrdilo FDA | Enakovreden ročnemu podpisu v podjetju |
| Validacija | Obvezna, obseg po tveganju | Obvezna, obseg po tveganju |
V Sloveniji JAZMP nadzira izpolnjevanje načel dobre proizvodne in distribucijske prakse ter izdaja in odvzema certifikate GMP in GDP. Če ste zavezanec za oba trga, je smiselno sistem zasnovati tako, da z enim naborom kontrol pokrije obe ureditvi.
Kako se lotiti uvedbe skladnega sistema
Podjetja najpogosteje ne začnejo z novim sistemom, temveč z obstoječim ERP, preglednicami in papirjem. Uvedba poteka po korakih.
1. Popis zapisov in sistemov
Naredite seznam vseh zapisov, ki jih zahtevajo predpisi FDA, in sistemov, v katerih nastajajo. Napaka, ki se ponavlja: pozabljene preglednice in skenirani dokumenti, ki se v praksi uporabljajo kot izvirniki.
2. Ocena tveganja in vrzeli
Za vsak sistem preverite, katere zahteve iz §11.10 in §11.50 že izpolnjuje. Pogoste vrzeli so deljena gesla, manjkajoča revizijska sled in ročni prepisi med sistemi.
3. Odprava ročnih prepisov
Vsak ročni prepis je mesto, kjer nastanejo napake in kjer sled prekine. Pri tem koraku v NovaCore Group pomagamo z avtomatizacijo dokumentov: AI zajem, klasifikacija, preverjanje in prenos podatkov v ERP. Kako tak pristop deluje v širšem procesu, opisuje vodnik o avtomatizaciji poslovnih procesov z AI.
4. Vgradnja kontrol v proces
Operativne in avtoritetne kontrole naj bodo del aplikacije: zaporedje korakov, pravice po vlogah, podpis ob odobritvi. Kontrole, ki so le v navodilu, se v izmeni pod časovnim pritiskom hitro preskočijo. Naše rešitve za upravljanje proizvodnje in prediktivno planiranje povezujemo z obstoječim ERP in MES, tako da podatki tečejo brez ročnega vmesnega koraka. Širši okvir ponuja vodnik o digitalizaciji proizvodnje.
5. Validacija in usposabljanje
Pripravite URS, izvedite IQ/OQ/PQ in usposobite uporabnike. Usposabljanje je zahteva predpisa, ne dodatek, zato ga dokumentirajte.
6. Vzdrževanje skladnosti
Vsaka sprememba, nadgradnja ali nova integracija gre skozi nadzor sprememb. Tu se pokaže vrednost stalne podpore po uvedbi, ki jo v NovaCore Group izpostavljamo kot eno ključnih prednosti, saj sistem ostane skladen tudi, ko se procesi spreminjajo.
Rešitve NovaCore Group za regulirane procese
V NovaCore Group gradimo rešitve po meri za avtomatizacijo dokumentov, upravljanje proizvodnje in prediktivno planiranje ter jih vključimo v sisteme, ki jih že uporabljate. Za farmacevtsko industrijo smo razvili Vilintro, celostni sistem za klinične študije. Strokovne ekipe, specializirane za posamezne panoge, rešitev prilagodijo vašemu procesu, po uvedbi pa ostanemo ob vas.
Pri eni od uvedb se je čas obdelave naročil skrajšal za 68 odstotkov, naložba pa se je povrnila v 8 do 10 mesecih.
→ Oglejte si naše rešitve ali projekte v proizvodnji, farmaciji in logistiki.
Naš pogled: skladnost je posledica dobrega procesa
Ko podjetja začnejo s Part 11, ga pogosto razumejo kot seznam polj, ki jih je treba odkljukati pred inšpekcijo. Mi ga beremo drugače: vsaka zahteva predpisa opisuje, kakšen je zanesljiv proces. Revizijska sled, pravice po vlogah, podpis ob odobritvi in brez ročnih prepisov.
Zato skladnost začnemo pri procesu, ne pri obrazcu. Ko so podatki zajeti samodejno, preverjeni in preneseni v ERP brez vmesnega prepisovanja, je manj napak pri vnosih, obdelava je hitrejša, sled pa nastaja sama.
Naš model združuje več strokovnih ekip, ki poznajo specifike panog, od farmacije do proizvodnje in logistike. Rešitev prilagodimo vašim procesom in ostanemo z vami po uvedbi, kar zmanjšuje tveganja, ki jih prinaša vsaka sprememba v reguliranem okolju.
Martin
Pogosta vprašanja
Ali Part 11 velja za vsako podjetje, ki izvaža v ZDA?
Ne samodejno. Velja za elektronske zapise, ki jih morate voditi po predpisih FDA, in za elektronske predložitve FDA. Najprej ugotovite, kateri zapisi so zahtevani, nato pa, v katerih sistemih nastajajo.
Ali skeniran papirni dokument šteje kot elektronski zapis?
Papirni zapis, ki ga zgolj pošljete elektronsko, ne spada pod Part 11. Če pa skeniran dokument v praksi uporabljate in hranite kot izvirnik, ga obravnavajte kot elektronski zapis z vsemi kontrolami.
Ali je dovolj, da kupimo »Part 11 skladno« programsko opremo?
Skladnost je lastnost sistema v vašem procesu, ne le programske opreme. Validacija, pravice uporabnikov, usposabljanje in nadzor sprememb so vedno naloga podjetja, zato je ključno, da je rešitev vgrajena v vaše procese in podprta tudi po uvedbi.
Kako se Part 11 razlikuje od EU GMP Annex 11?
Part 11 je predpis ZDA s podrobnimi zahtevami za elektronske podpise, Annex 11 je smernica EU GMP za računalniške sisteme, ki jo v Sloveniji nadzira JAZMP. Obe zahtevata validacijo po tveganju in revizijske sledi, zato en dobro zasnovan sistem lahko pokrije obe.
Koliko časa traja uvedba skladnega sistema?
Trajanje je odvisno od števila sistemov, integracij z ERP in MES ter obsega validacije. Najhitreje napreduje projekt, ki se začne z jasnim popisom zapisov in oceno tveganja.
Viri
eCFR: 21 CFR Part 11, Electronic Records; Electronic Signatures
FDA: Part 11, Electronic Records; Electronic Signatures, Scope and Application
JAZMP: Katalog informacij javnega značaja
FRI UL: Zasnova informacijskega sistema po GMP standardih na področju farmacije
EF UL: Oblikovanje sistema kakovosti validacije računalniških sistemov
DKUM: Zagotavljanje regulatorne skladnosti računalniških sistemov