
Upravljanje kliničnih podatkov: od eCRF do zaklepa baze
Upravljanje kliničnih podatkov: od eCRF do zaklepa baze
Upravljanje kliničnih podatkov je celoten proces, s katerim podatki o udeležencih klinične študije nastanejo, se preverijo, očistijo in pripravijo za analizo. Začne se pri načrtovanju obrazca za poročanje o primeru (CRF oziroma elektronski eCRF) in podatkovne baze, nadaljuje z zajemom, validacijo, medicinskim kodiranjem in reševanjem poizvedb, konča pa z zaklepom baze in arhiviranjem. Cilj je po pregledu v reviji Perspectives in Clinical Research popoln, zanesljiv in statistično uporaben nabor podatkov. V nadaljevanju pojasnimo, kaj mora zagotoviti dober eCRF, kako v praksi poteka validacija, katera pravila veljajo v EU in Sloveniji ter kako izbrati sistem, ki vas ne bo oviral sredi študije.
Novacore-groupAvtomatizirajte upravljanje dokumentovNovaCore Group avtomatizira delovne procese z umetno inteligenco ter pomaga optimizirati upravljanje dokumentov in zmanjšati napake pri vnosu.Oglejte si rešitveTL;DR
- Upravljanje kliničnih podatkov poteka v treh fazah: zagon študije, izvajanje in zaključek z zaklepom baze.
- Največ napak nastane pred prvim vnosom: slabo zasnovan eCRF pomeni nejasna polja, manjkajoče podatke in ure ročnega čiščenja.
- Validacija ni enkraten pregled, temveč sistem avtomatskih pravil, poizvedb, preverjanja izvornih podatkov in kodiranja.
- V Sloveniji se poleg Uredbe o kliničnih preskušanjih in GDPR uporablja še ZVOP-2; psevdonimizirani podatki so praviloma še vedno osebni podatki.
- Pri izbiri sistema ne izbirate samo programske opreme, ampak tudi metodologijo in ekipo, ki vas podpira po uvedbi.
Kazalo
- Kaj obsega upravljanje kliničnih podatkov
- Zahteve za eCRF: kaj mora obrazec zagotoviti
- Validacija kliničnih podatkov v praksi
- Regulatorni okvir v EU in Sloveniji
- Kako izbrati sistem za klinične podatke
- Kje pomaga avtomatizacija z umetno inteligenco
- Naš pogled: podatki se začnejo pri procesu
- Vilintra: sistem za klinične študije
- Pogosta vprašanja
- Viri
Kaj obsega upravljanje kliničnih podatkov
V angleški literaturi se disciplina imenuje clinical data management (CDM). Strokovni pregled za razvijalce zdravil jo opredeli kot večstopenjski proces, v katerem se podatki udeležencev zberejo, zaščitijo, očistijo in upravljajo skladno s predpisi za elektronske zapise, med drugim z ameriškim 21 CFR Part 11. Za podjetja, ki ciljajo tudi na ameriški trg, je to pomembno že pri izbiri sistema.
Ključne aktivnosti se razporedijo v tri praktične faze:
| Faza | Ključne aktivnosti | Glavni rezultat |
|---|---|---|
| Zagon študije | Prevod protokola v podatkovni model, načrtovanje eCRF, načrt upravljanja podatkov (DMP), validacijska pravila, testiranje baze | Validirana baza, pripravljena na prvi vnos |
| Izvajanje študije | Zajem podatkov, avtomatske kontrole, poizvedbe in odgovori, preverjanje izvornih podatkov, medicinsko kodiranje, usklajevanje z zunanjimi viri (laboratorij, varnostna baza) | Sproti čisti podatki, sledljive spremembe |
| Zaključek | Končno čiščenje, odgovori na odprte poizvedbe, zaklep baze, izvoz za statistiko, arhiviranje | Zaklenjen, analizi pripravljen nabor podatkov |
Pregled o osnovah upravljanja podatkov poudarja, da mora biti strategija pripravljena pred začetkom raziskave. Razlog ni birokratski. Če definicije spremenljivk, pravila kakovosti in odgovornosti niso določeni vnaprej, poznejše čiščenje sistemskih napak pri zajemu ne more več zanesljivo popraviti.
Upravljanje kliničnih podatkov pa ni omejeno na klinična preskušanja zdravil. Evropske referenčne mreže uporabljajo sistem CPMS za čezmejno obravnavo redkih in kompleksnih primerov, ki vključuje soglasje za deljenje podatkov, standardizirane klinične modele, šifriranje in videokonference. Primer pokaže, da gre tudi za nadzorovan potek sodelovanja med strokovnjaki, ne le za bazo.
Zahteve za eCRF: kaj mora obrazec zagotoviti
Elektronski obrazec za poročanje o primeru je vmesnik med protokolom in podatki. Če je obrazec nejasen, bo nejasen tudi rezultat. Pregled Data Management 101 opisuje, da se največ težav začne prav tu: nejasna polja vodijo v manjkajoče podatke in obsežno ročno čiščenje pozneje.
Dober eCRF izpolnjuje te zahteve:
- Zajema samo, kar zahteva protokol. Vsako polje mora imeti namen v analizi ali varnostnem spremljanju. Odvečna polja povečajo obremenitev raziskovalcev in število napak.
- Ima jasne definicije in enote. Enota je določena v polju (mg/dl ali mmol/l), ne prepuščena vnašalcu. Datumi imajo enoten format.
- Uporablja strukturirane odgovore. Spustni seznami in kodirani odgovori namesto prostega besedila, kjer je to mogoče. Prosto besedilo ostane za opombe in neželene dogodke, ki se pozneje kodirajo.
- Vsebuje vgrajena pravila preverjanja. Razponi vrednosti, obvezna polja, logične povezave med polji (na primer datum neželenega dogodka ne more biti pred datumom vključitve).
- Ima navodila za izpolnjevanje. Completion guidelines razložijo, kaj vpisati v mejnih primerih, zato različni centri vnašajo enako.
- Sledi obiskom iz protokola. Struktura obrazca sledi urniku obiskov, da raziskovalec točno ve, kaj mora zajeti ob kateri vizitaciji.
- Je testiran pred uvedbo. Uporabniško testiranje (UAT) s testnimi primeri razkrije napake v pravilih, preden se pojavijo pri resničnih udeležencih.
Če je študija daljša, računajte s spremembami protokola. eCRF in pravila morajo omogočati nadzorovane spremembe z različicami, ne da bi pri tem izgubili sledljivost že zbranih podatkov.
Validacija kliničnih podatkov v praksi
Validacija je sistem preverjanj, ki teče skozi celotno študijo. V praksi jo sestavlja več plasti.
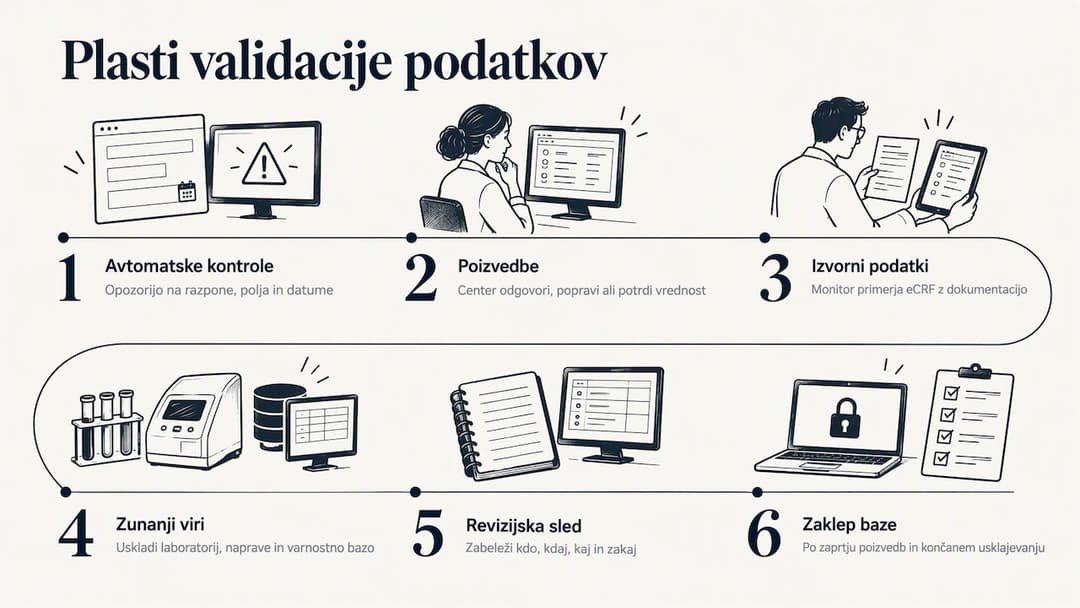
Avtomatske kontrole ob vnosu. Sistem ob shranjevanju opozori na vrednost izven razpona, manjkajoče obvezno polje ali nelogično zaporedje datumov. Tako se napaka popravi takoj, ko je izvorni dokument še pri roki.
Poizvedbe (queries). Za odstopanja, ki jih sistem ne more razrešiti sam, upravljavec podatkov odpre poizvedbo na centru. Raziskovalec odgovori, popravi ali potrdi vrednost. Vsaka poizvedba ima status, rok in zgodovino.
Preverjanje izvornih podatkov. Monitorji primerjajo podatke v eCRF z izvorno dokumentacijo. Sodoben pristop, ki ga podpira tudi ICH E6(R3), je sorazmeren: največ pozornosti dobijo podatki, ki so kritični za kakovost in varnost.
Usklajevanje z zunanjimi viri. Laboratorijski podatki, podatki naprav in varnostna baza resnih neželenih dogodkov se morajo ujemati z bazo študije. Neskladja se rešujejo pred zaklepom.
Revizijska sled (audit trail). Vsaka sprememba mora imeti zapisano kdo, kdaj, kaj in zakaj. Smernice SCDM jasno ločijo: revizijska sled ne nadomesti dobrega procesa. Določeno mora biti, kdo sme podatke spreminjati, na podlagi katerega izvornega zapisa in ali sprememba vpliva na zaslepljenost študije.
Zaklep baze. Ko so vse poizvedbe zaprte, kodiranje končano in usklajevanje opravljeno, ekipa formalno zaklene bazo. Po zaklepu so spremembe mogoče le po dokumentiranem postopku odklepanja.
Medicinsko kodiranje
Neželeni dogodki, sočasna zdravila in diagnoze se vnašajo kot besedilo, za analizo pa jih je treba pretvoriti v standardizirane kode iz medicinskih slovarjev. Dosledno kodiranje omogoča, da se “glavobol”, “cefalgija” in “bolečina v glavi” štejejo kot isti dogodek. Za diagnoze se pogosto uporablja ICD-10; za hitro preverjanje kod obstajajo tudi spletni iskalniki in validatorji medicinskih kod ICD-10, ki pokažejo, kako pomembna je avtomatska kontrola pravilnosti kode, preden ta vstopi v nadaljnjo obdelavo. V klinični študiji mora biti različica slovarja določena v načrtu upravljanja podatkov in enaka skozi vso študijo ali dokumentirano posodobljena.
Regulatorni okvir v EU in Sloveniji
Pri kliničnih podatkih se srečata dva sklopa pravil, ki ju podjetja pogosto zamenjujejo. Pojasnila Evropske komisije o kliničnih preskušanjih in varstvu podatkov ju razmejijo takole:
| Predpis | Kaj zahteva | Kdo odgovarja |
|---|---|---|
| Uredba (EU) o kliničnih preskušanjih (CTR) | Podatki morajo biti obdelani tako, da jih je mogoče natančno poročati, razlagati in preveriti; ustrezni tehnični in organizacijski ukrepi | Sponzor in raziskovalec |
| GDPR | Zakonitost obdelave, obveščanje posameznikov, njihove pravice, evidence, varnost | Upravljavec osebnih podatkov |
| ZVOP-2 | Nacionalne posebnosti glede zdravstvenih podatkov, sledljivosti in varnosti posebnih obdelav | Upravljavci in obdelovalci v Sloveniji |
| ICH E6(R3) | Dobra klinična praksa: kakovost z načrtovanjem, sorazmeren pristop, upravljanje podatkov | Sponzor, raziskovalec, dobavitelji sistemov |
Nekaj konkretnih obveznosti, ki vplivajo na vaš podatkovni sistem:
- Hramba. Po pojasnilu Evropske komisije mora sponzor glavno dokumentacijo kliničnega preskušanja arhivirati 25 let. Zdravstveni dokumenti udeležencev se hranijo toliko časa, kot določa nacionalno pravo. Sistem mora torej omogočati dolgoročen, berljiv izvoz, ne le delovanje med študijo.
- Psevdonimizacija. Psevdonimizirani podatki v kliničnem preskušanju so praviloma še vedno osebni podatki. Dokumentirati morate pravno podlago, vloge upravljavca in obdelovalca, dostope, hrambo in morebitne prenose.
- ZVOP-2. Informacijski pooblaščenec pojasnjuje, da se zakon uporablja od 26. januarja 2023 in da GDPR ne nadomesti, temveč se oba uporabljata skupaj. Besedilo zakona v Uradnem listu med drugim ureja obsežne obdelave posebnih vrst osebnih podatkov, kamor sodijo zdravstveni podatki.
- ICH E6(R3). Posodobljena načela dobre klinične prakse, sprejeta 6. januarja 2025, poudarjajo dejavnike, kritične za kakovost, in odgovornost sponzorja tudi za računalniške sisteme, ki jih zagotavljajo dobavitelji.
Konkretna vprašanja o pravni podlagi, oceni učinka ali prenosu podatkov izven EU pred začetkom študije preverite s svojo pooblaščeno osebo za varstvo podatkov in pravnim svetovalcem, ki pozna klinične raziskave. Tabela zgoraj je orientacija, ne pravno mnenje.
Kako izbrati sistem za klinične podatke
SCDM obravnava upravljanje kliničnih podatkov kot disciplino z ločenimi praksami za načrtovanje instrumentov, načrt upravljanja podatkov, izbiro EDC sistema, izvedbo, vzdrževanje in zaključek. Iz tega sledi praktičen nauk: ne izbirate samo programske opreme, ampak tudi metodologijo in kompetence izvajalca.
Pri izbiri sistema (CDMS ali EDC) preverite:
| Merilo | Kaj vprašati ponudnika |
|---|---|
| Validacija sistema | Kako je sistem validiran skozi življenjski cikel in kakšno dokumentacijo dobite? |
| Podpora za eCRF | Ali lahko obrazce in pravila prilagodite brez programiranja in z nadzorom različic? |
| Validacijska pravila | Ali sistem podpira kompleksne kontrole med polji in obiski? |
| Uporabniške vloge | Ali je mogoče natančno ločiti pravice raziskovalca, monitorja, upravljavca podatkov in sponzorja? |
| Revizijska sled | Ali je zapis sprememb popoln, nespremenljiv in izvozljiv? |
| Varnost in obnova | Kako delujejo varnostne kopije, šifriranje in obnova po izpadu? |
| Izvoz podatkov | V katerih formatih izvozite podatke za statistiko in dolgoročno arhiviranje? |
| Zaklep baze | Ali sistem podpira formalni zaklep in dokumentirano odklepanje? |
| Integracije | Ali se poveže z laboratorijskimi sistemi, varnostno bazo in drugimi viri? |
| Podpora po uvedbi | Kdo vam pomaga, ko se protokol sredi študije spremeni? |
Zadnja vrstica se pogosto podceni. Standardni sistemi delujejo dobro, dokler študija sledi predlogi. Ko se pojavi posebnost (nov center, sprememba protokola, dodatna integracija), odloča odzivnost ekipe za sistemom.
Na trgu boste srečali tri tipe rešitev: velike mednarodne platforme z obsežnimi moduli, specializirane ponudnike EDC za posamezne vrste študij ter prilagojene sisteme, ki jih razvije in vzdržuje partner, ki pozna vaše procese. Prvi ponujajo širino, drugi hitrost zagona, tretji pa prilagoditev in neposreden dostop do ekipe.
Kje pomaga avtomatizacija z umetno inteligenco
Umetna inteligenca ne nadomesti strokovne presoje upravljavca podatkov ali monitorja. Odlično pa opravi ponavljajoče se delo, kjer se ljudje utrudijo in delajo napake:
- Zajem iz dokumentov. Branje skeniranih izvidov ali laboratorijskih poročil in predlog vrednosti za eCRF, ki jo človek potrdi.
- Predlogi kodiranja. Predlog kode za neželeni dogodek iz prostega besedila, ki ga koder potrdi ali popravi.
- Odkrivanje odstopanj. Prepoznavanje nenavadnih vzorcev med centri, ki jih klasična pravila ne zajamejo.
- Prednostni seznam poizvedb. Razvrstitev odprtih poizvedb po vplivu na kritične podatke.
Ključno pravilo: vsak predlog AI mora biti sledljiv in potrjen s strani pooblaščene osebe, revizijska sled pa mora pokazati, kaj je predlagal sistem in kaj je odločil človek. Tako avtomatizacija skrajša čas obdelave, odgovornost pa ostane jasna.
Naš pogled: podatki se začnejo pri procesu
V NovaCore Group gradimo sisteme za avtomatizacijo delovnih procesov, od upravljanja dokumentov do proizvodnje in planiranja. Na kliničnem področju razvijamo Vilintro, celostni sistem za klinične študije. Iz projektov v različnih panogah vidimo isti vzorec: kakovost podatkov se odloči pri zasnovi procesa, ne pri čiščenju na koncu.
Zato začnemo vsak projekt s tem, kako vaša ekipa dejansko dela. Kdo vnaša, kdo preverja, kje nastajajo zastoji. Šele nato prilagodimo rešitev. Naš model združuje več strokovno specializiranih ekip, kar nam omogoča, da razumemo posebnosti panoge, namesto da bi vaš proces prilagajali predlogi.
Avtomatizacija prinese merljive rezultate, kadar je vpeta v realen proces. V enem od naših projektov na področju obdelave naročil smo čas obdelave skrajšali za 68 %, naložba pa se je povrnila v 8 do 10 mesecih. Klinične študije imajo drugačna pravila, a princip je enak: manj ročnih vnosov, manj napak, več časa za strokovno delo.
In še nekaj, kar pri sistemih za klinične podatke šteje dvojno: podpora po uvedbi. Študija traja leta, protokol se spreminja, ekipe se menjajo. Ob vas ostanemo tudi po zagonu, ker se tveganja ne končajo s prvim vnosom.
— Martin
Vilintra: sistem za klinične študije
Če pripravljate klinično študijo ali iščete sistem, ki ga lahko prilagodite svojim procesom, si oglejte Vilintro, naš celostni sistem za vodenje kliničnih študij. Razvijemo in uvedemo ga v sodelovanju z vašo ekipo ter ga podpiramo tudi po uvedbi.
→ Spoznajte Vilintro, sistem za upravljanje kliničnih študij
→ Preglejte vse naše rešitve za avtomatizacijo procesov
Pogosta vprašanja
Kakšna je razlika med CRF in eCRF?
CRF je obrazec za poročanje o primeru, v katerega se vpisujejo podatki udeleženca po protokolu. eCRF je njegova elektronska različica v sistemu EDC. Prednost eCRF so avtomatske kontrole ob vnosu, revizijska sled in sprotni pregled podatkov, kar skrajša čiščenje in pripravo na zaklep baze.
Kdo je v študiji odgovoren za kakovost podatkov?
Odgovornost je deljena. Raziskovalec odgovarja za točnost izvornih podatkov in vnosa, sponzor za sistem, procese in nadzor, dobavitelj sistema pa za delovanje in validacijo programske opreme. ICH E6(R3) te vloge izrecno poudarja, zato jih je treba zapisati v pogodbe in načrt upravljanja podatkov.
Ali so psevdonimizirani podatki iz študije še osebni podatki?
Praviloma da. Evropska komisija pojasnjuje, da psevdonimizacija ne odpravi obveznosti po GDPR, zato morate dokumentirati pravno podlago, vloge, dostope in hrambo. V Sloveniji se poleg GDPR uporablja tudi ZVOP-2.
Koliko časa je treba hraniti podatke klinične študije?
Po pojasnilu Evropske komisije mora sponzor glavno dokumentacijo kliničnega preskušanja hraniti 25 let. Za zdravstvene dokumente udeležencev velja rok, ki ga določa nacionalno pravo. Pred izbiro sistema preverite, ali omogoča dolgoročen izvoz v berljivem formatu.
Kdaj je pravi čas za načrt upravljanja podatkov?
Pred začetkom študije, sočasno s pripravo protokola in eCRF. Načrt določi definicije, validacijska pravila, kodiranje, odgovornosti in postopek zaklepa. Popravki po prvem vnosu so dražji in manj zanesljivi.
Viri
- Data management in clinical research: An overview (PMC)
- Essentials of data management: an overview (PMC)
- Data Management 101 for drug developers (PMC)
- GCDMP, Society for Clinical Data Management
- Evropska komisija: vprašanja in odgovori o kliničnih preskušanjih in GDPR
- Informacijski pooblaščenec: ključne novosti ZVOP-2
- Uradni list RS: Zakon o varstvu osebnih podatkov (ZVOP-2)
- Global Harmonization Center: webinar o ICH E6(R3), 2025
- ERN ReCONNET: sistem CPMS za upravljanje kliničnih podatkov pacientov